Assembler vos propres kits de barrières ? Vérifiez l'article 22 du MDR
Pourquoi cela compte maintenant
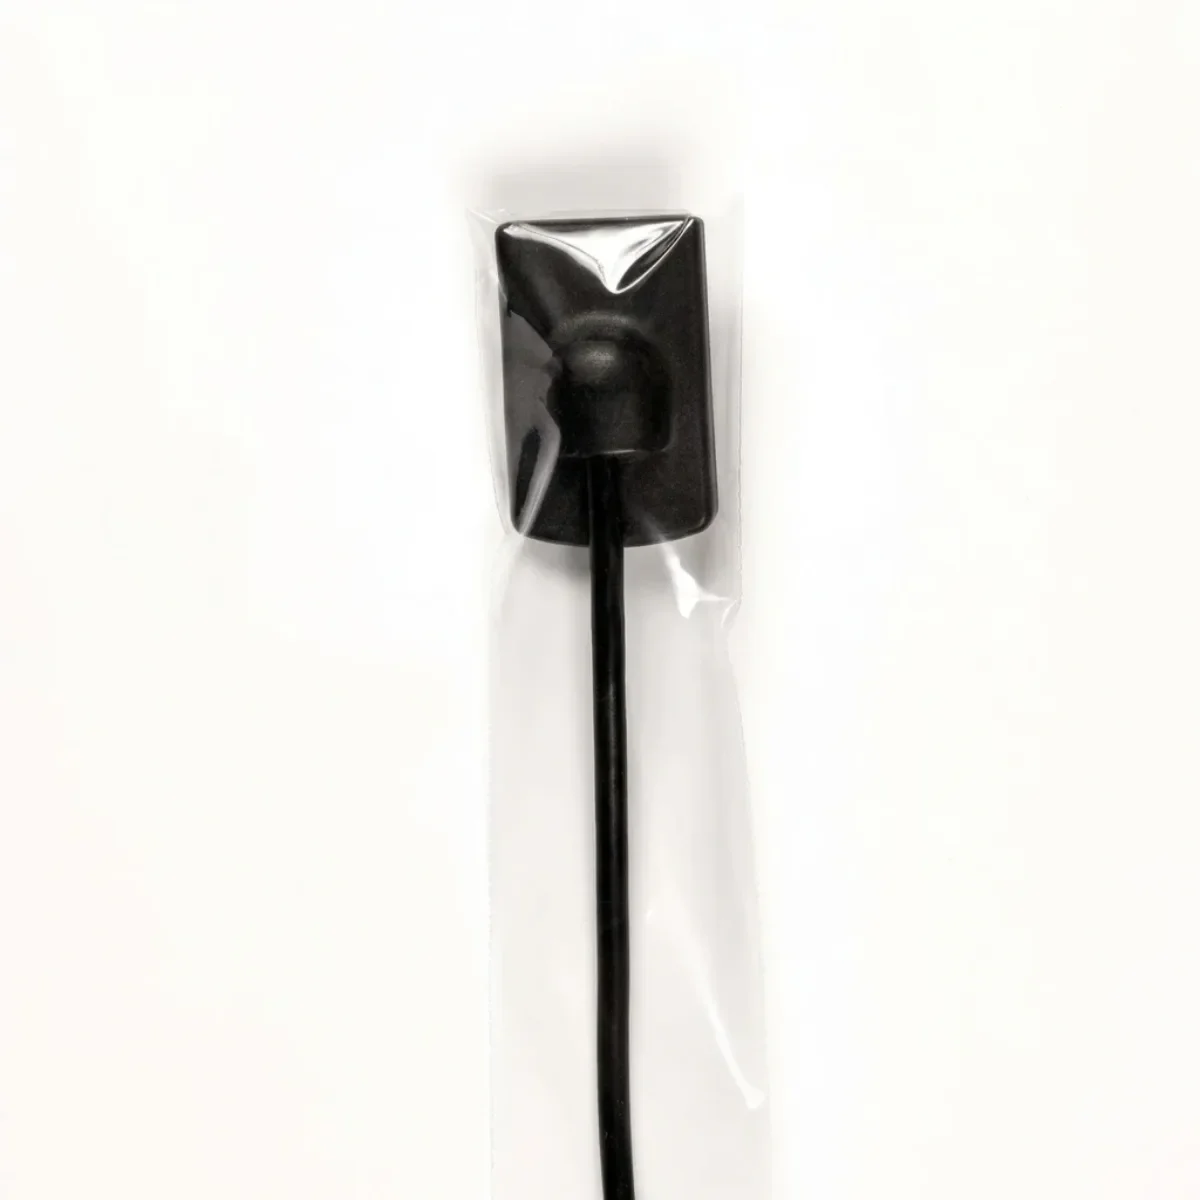
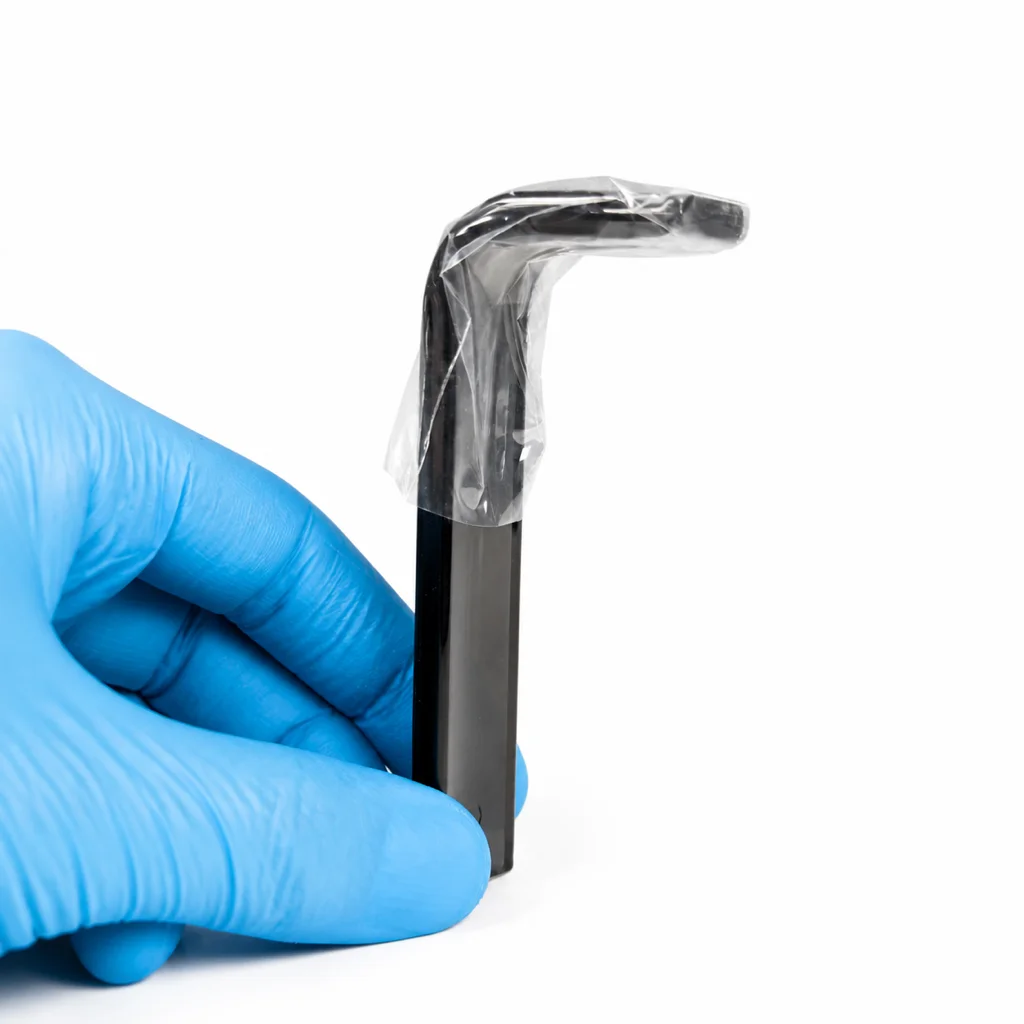
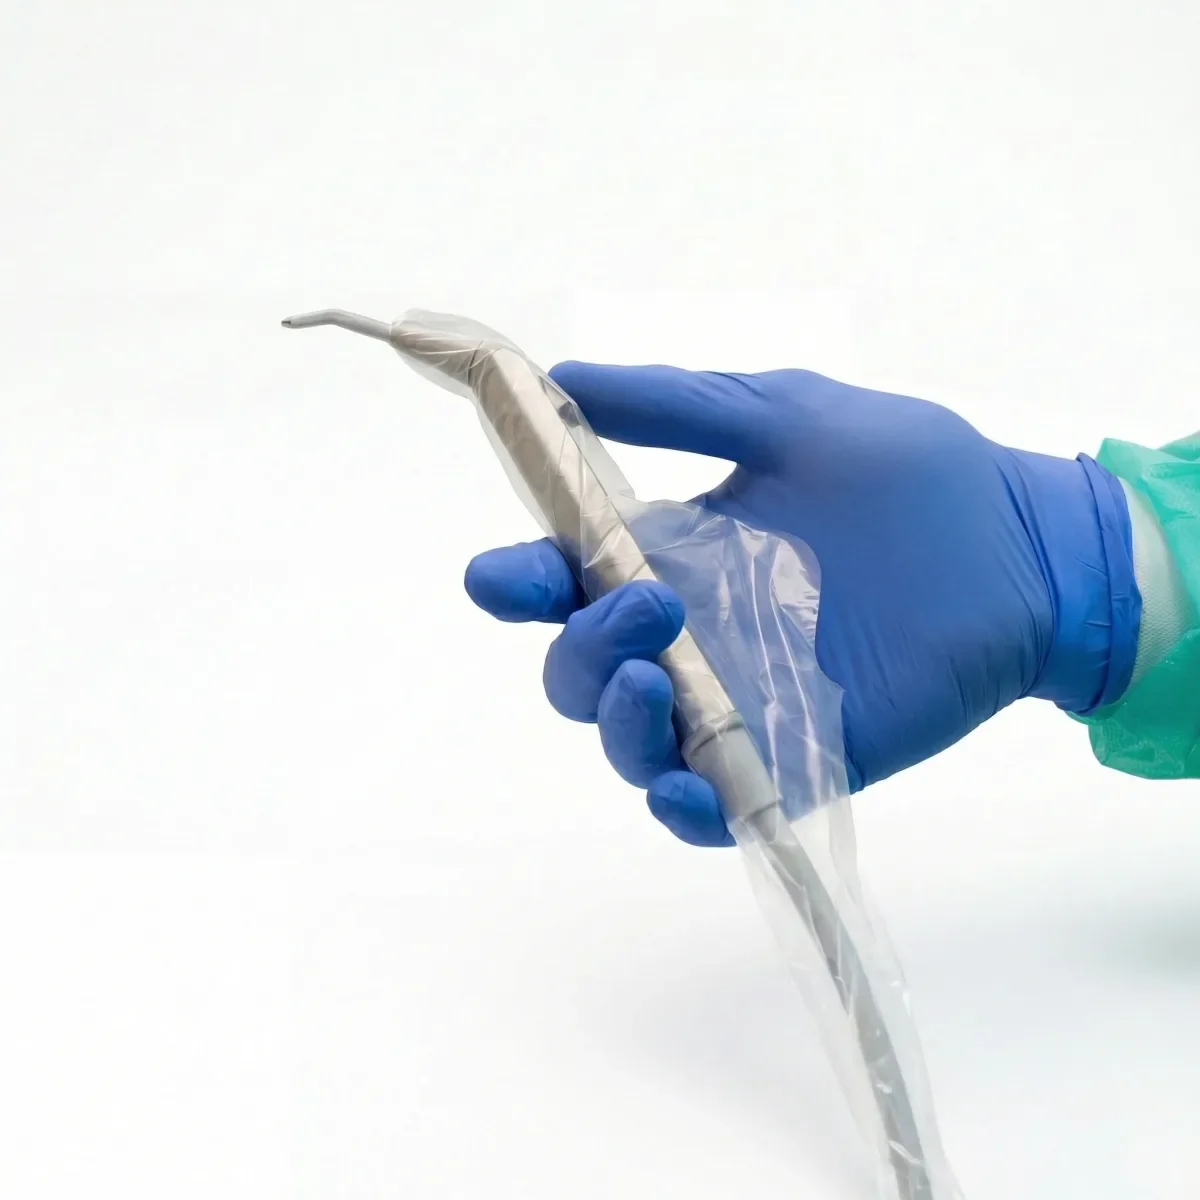
De nombreux cabinets et petits groupes dentaires assemblent leurs propres "plateaux" standards — une gaine de capteur, une gaine de cale-bouche et une gaine de seringue, emballées ensemble et envoyées sous le nom du cabinet à chaque fauteuil ou à chaque site. Ce n'est plus un simple reconditionnement. Selon l'article 22 du MDR européen, combiner des dispositifs marqués CE individuellement dans un ensemble de marque propre, destiné à un usage précis, peut faire de vous un "producteur de système ou de kit de procédure" au sens du règlement — avec des obligations qui n'ont rien à voir avec les produits de barrière eux-mêmes.
Ce n'est pas une nouvelle loi : l'article 22 s'applique depuis l'entrée en vigueur du MDR. Ce qui est utile, c'est la façon très concrète dont la propre ligne directrice du Medical Device Coordination Group, ainsi qu'une synthèse 2024 du syndicat français des technologies médicales SNITEM, tracent la limite. Le dentaire y est cité directement, ce n'est donc pas un cas marginal.
Ce qui a vraiment changé
Le texte du règlement n'a pas changé cette année. Ce qui vaut la lecture, c'est le MDCG 2018-3, la ligne directrice sur l'UDI pour les systèmes et kits de procédure, car elle trace la frontière entre distributeur et producteur plus clairement que le règlement lui-même.
- Un kit de procédure est "une combinaison de produits conditionnés ensemble et mis sur le marché dans le but d'être utilisés pour un but médical spécifique." La ligne directrice cite comme exemples les kits de premiers secours, les kits de traction cutanée — et les kits de procédure orthodontique.
- Un système est une combinaison de produits, conditionnés ensemble ou non, destinés à être interconnectés ou combinés pour atteindre un but médical spécifique. L'exemple donné est un système de radiographie.
- Si vous répondez simplement à une demande ponctuelle — un distributeur expédie des pinces stériles, une aiguille stérile et des gants chirurgicaux ensemble parce qu'un client a demandé ces trois articles dans un seul carton — vous restez distributeur. La ligne directrice donne presque exactement cet exemple. On devient "producteur de système ou de kit de procédure" seulement lorsqu'on conditionne et commercialise la combinaison sous son propre nom, comme un ensemble destiné à ce but précis.
L'agence norvégienne des médicaments retient la même lecture et cite elle-même un "kit de procédure orthodontique" comme exemple, à côté des kits de premiers secours et des systèmes de radiographie — ce n'est donc pas un cas théorique pour le dentaire.
Ce que cela signifie au fauteuil
Si votre cabinet, votre groupe dentaire ou votre distributeur assemble un ensemble standard — par exemple une gaine de capteur, une gaine de cale-bouche et une gaine de seringue air/eau — et expédie des ensembles identiques à plusieurs fauteuils ou sites sous votre propre marque, vous agissez peut-être déjà comme producteur de kit de procédure plutôt que comme distributeur. La synthèse SNITEM 2024 de l'article 22 détaille exactement ce que ce statut exige avant que le kit ne parte où que ce soit :
- Vérifier la compatibilité. Vérifier la compatibilité mutuelle des produits combinés, selon les instructions propres à chaque fabricant.
- Conditionner et informer. Conditionner l'ensemble et transmettre à l'utilisateur final les informations pertinentes, y compris les instructions fournies par le fabricant de chaque composant.
- Surveiller le processus. Appliquer une surveillance, une vérification et une validation internes à l'activité de combinaison elle-même — pas seulement aux produits individuels.
- Rédiger une déclaration. Rédiger une déclaration écrite confirmant ce qui précède, et la conserver dix ans après la mise sur le marché du dernier kit — quinze ans si un composant est un dispositif implantable.
- S'enregistrer. Demander un numéro d'enregistrement unique, attribuer un UDI-DI de base au kit, et l'enregistrer dans EUDAMED.
Rien de tout cela n'ajoute un second marquage CE au kit. L'article 22(5) est explicite : les systèmes et kits de procédure ne portent pas de marquage CE supplémentaire propre. Chaque produit de barrière conserve le marquage CE qu'il possède déjà. Ce qui figure sur le kit à la place, c'est votre propre nom, votre dénomination commerciale ou marque déposée, et votre adresse de contact.
Il existe aussi une limite plus stricte. Si un composant du kit ne porte pas de marquage CE valide, si la combinaison ne correspond pas à l'usage prévu initial des composants, ou si vous stérilisez le kit autrement que selon les instructions de ses fabricants, le kit n'est plus traité comme une combinaison de dispositifs distincts. Il devient un dispositif à part entière, et vous assumez l'ensemble des obligations de fabricant — y compris une évaluation de conformité par un organisme notifié selon l'article 52. C'est une position nettement différente, et bien plus lourde, que celle que la plupart des cabinets pensent occuper.
Ce qu'il faut vérifier
- Conditionnez-vous des produits de barrière marqués CE individuellement ensemble, et commercialisez-vous la combinaison sous votre propre nom, plutôt que de simplement expédier des articles séparés qu'un client a demandés dans un seul carton ?
- Chaque composant du kit porte-t-il toujours un marquage CE valide, et quelque chose a-t-il expiré ou été retiré depuis votre dernière vérification ?
- Disposez-vous d'une déclaration écrite couvrant les vérifications de compatibilité, le conditionnement et l'information des utilisateurs, ainsi que la surveillance interne de l'activité de combinaison ?
- Avez-vous demandé un numéro d'enregistrement unique et attribué un UDI-DI au kit dans EUDAMED ?
- Si vous stérilisez vous-même une partie du kit, cette stérilisation suit-elle exactement les instructions du fabricant d'origine, avec votre propre déclaration à cet effet ?
Rien de tout cela ne change ce pour quoi un produit de barrière individuel est homologué. Cela change qui est légalement responsable de l'ensemble que vous avez construit à partir de ces produits.
Sources
- MDCG 2018-3: Guidance on UDI for Systems and Procedure Packs — Medical Device Coordination Group (MDCG), 2026-10-20
- Systems and procedure packs of medical devices — Norwegian Medicines Agency (DMP), 2026-10-20
- The Person Referred to in Article 22 of the MDR — Synthesis — SNITEM (French National Union of Medical Technology Industries), 2026-10-20