Dentale Barrieresleeves haben einen eigenen FDA-Gerätecode. Was er wirklich regelt
Auf der Verpackung steht "Medizinprodukt". Was heißt das wirklich?
Am Behandlungsstuhl denkt meist niemand über den regulatorischen Status eines Barrieresleeves nach. Er wird über einen Sensor oder ein Handstück gezogen, einmal benutzt und entsorgt. In den USA ist ein Einweg-Barrieresleeve für die FDA jedoch kein loses Zubehörteil. Er ist ein Medizinprodukt der Klasse II, geführt unter einem eigenen Produktcode, mit einer Zulassungsgeschichte, die mehr als ein Jahrzehnt zurückreicht und 2025 noch immer fortgeschrieben wird.
Ein Produktcode, der für OP-Abdecktücher gemacht wurde
Die Produktklassifizierungsdatenbank der FDA führt Einweg-Barrieresleeves unter dem Code PEM, offiziell benannt "Dental Barriers And Sleeves". Dieser Code gehört zu 21 CFR 878.4370, einer Regelung mit dem Titel Surgical Drape and Drape Accessories – derselben Regelungsnummer, die für OP-Abdecktücher verwendet wird, nicht einer eigenen zahnmedizinischen Vorschrift.
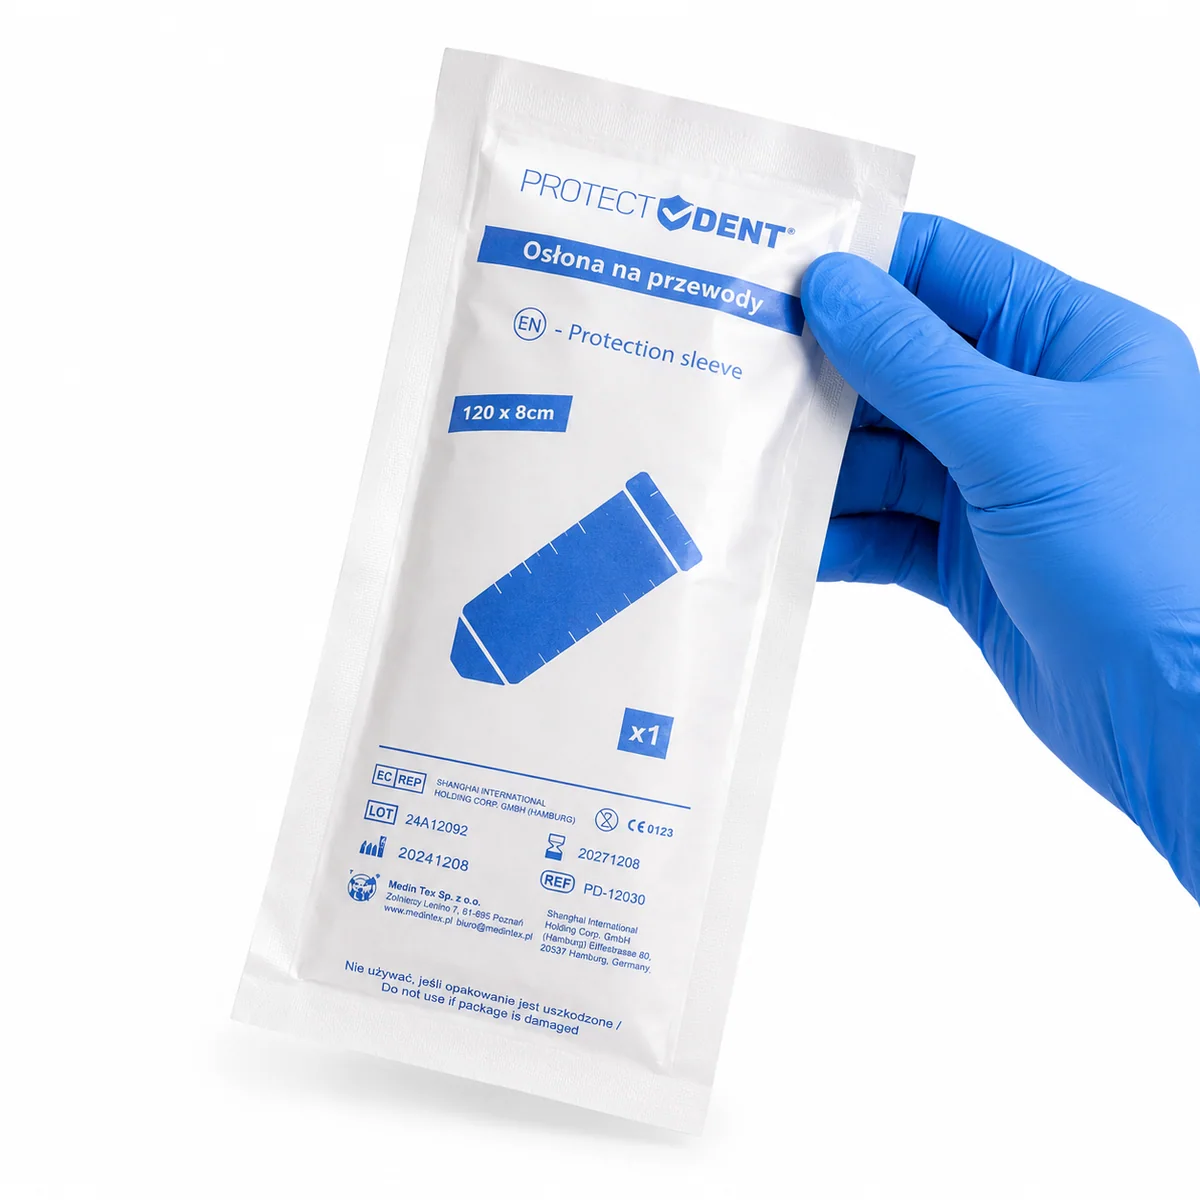
Zwei aktuelle Zulassungen unter diesem Code zeigen, was die Einreichung tatsächlich besagt. Im Mai 2025 ließ die FDA eine Einreichung von Yueying Medical Instruments (Langfang) Co., Ltd. (K250606) zu, für ein Produkt, das schlicht "Dental Barrier and Sleeves" heißt. Die Anwendungshinweise besagen, das Produkt sei "dazu bestimmt, als Einweg-Barriere für zahnärztliche Instrumente und Geräte verwendet zu werden", und es sei "nicht steril und nur für die Verwendung bei einem einzigen Patienten bestimmt". Einen Monat später, im Juni 2025, ließ die FDA eine fast identisch formulierte Einreichung von Fomed Industries, Inc. (K250735) zu – derselbe Produktcode, dieselbe Regelungsnummer, dieselben zwei Kennzeichnungsangaben: nicht steril, nur für einen einzigen Patienten.
Diese beiden Worte – nicht steril – leisten in der Zulassung echte Arbeit. Die Zulassung behauptet nicht, der Sleeve sei steril wie ein OP-Abdecktuch. Sie behauptet etwas Engeres: dass der Sleeve als Barriere gegen Kreuzkontamination zwischen Patienten wirkt, geprüft und gekennzeichnet für eine einzige Anwendung, nicht mehr.
Die Kodierung ist nicht einmal innerhalb einer Produktfamilie einheitlich
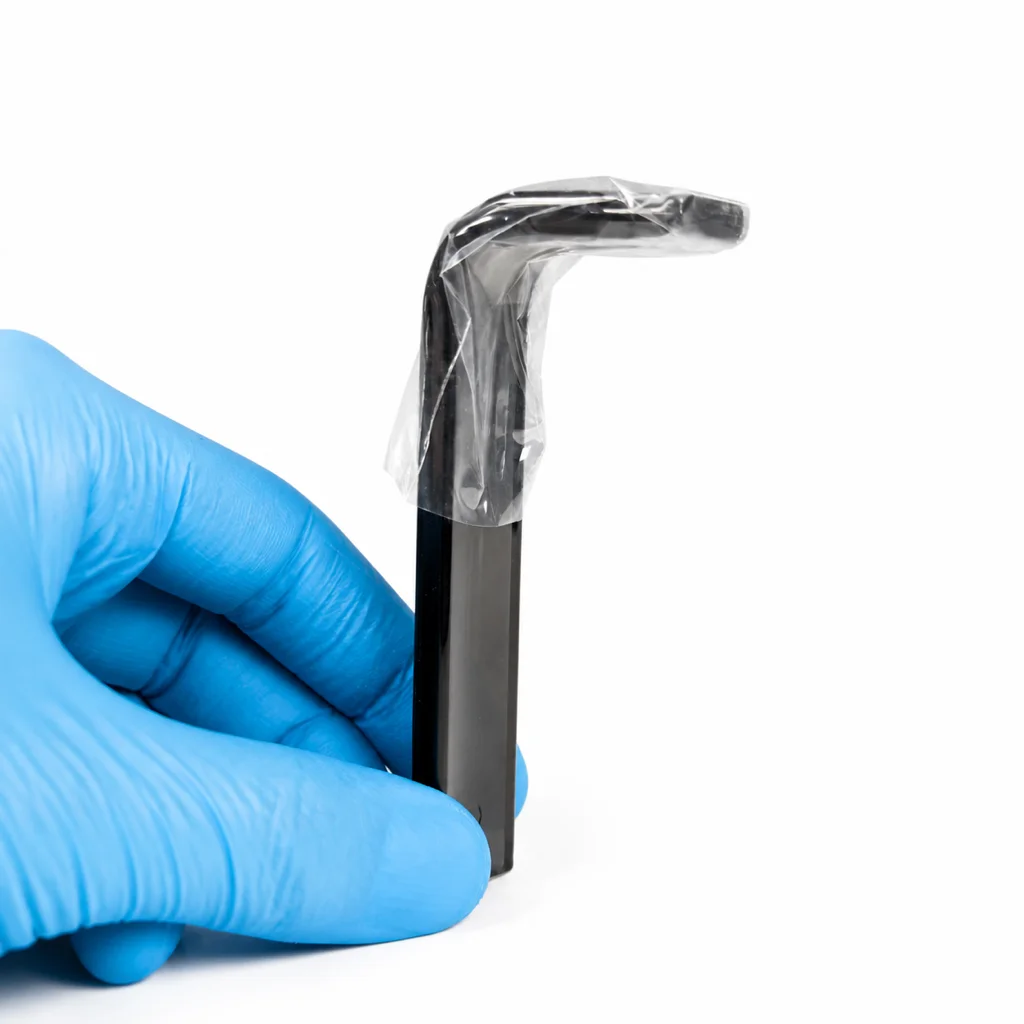
Prüft man in der US-Gerätedatenbank (GUDID) eine andere Art von Abdeckung – eine Sensorhülle statt eines allgemeinen Barrieresleeves –, landet man bei einem völlig anderen Code. Eine Dexis Platinum Sensor Sheath ist unter dem Produktcode MMP gelistet, "Cover, barrier, protective", mit dem GMDN-Begriff "Cable/lead/sensor/probe cover, non-sterile" (ein Begriff, den die Datenbank selbst als veraltet kennzeichnet). Zwei Einweg-Abdeckungen, die im Grunde dieselbe Aufgabe erfüllen – zu verhindern, dass ein wiederverwendbares Gerät irgendetwas direkt berührt –, können also unter zwei verschiedenen FDA-Codes landen, je danach, welcher bestehenden Kategorie sie bei der ersten Einreichung am ähnlichsten erschienen.
Das ist kein Skandal. Es zeigt nur, wie ein Klassifizierungssystem, das vor den heutigen Barriereprodukten entstand, nachträglich angewendet wird: Neue Einreichungen werden in die nächstpassende Kategorie eingeordnet, nicht in eine eigens geschaffene Kategorie für Dentalbarrieren.
Wie die EU es anders macht
Die EU-MDR hat keinen einzigen passenden Produktcode für Barrieresleeves, wie es der PEM-Code der FDA ist. Stattdessen läuft die Klassifizierung über Anhang VIII, Regel für Regel, Zubehörteil für Zubehörteil, und die Hersteller sind selbst dafür verantwortlich, herauszufinden – und zu dokumentieren –, welche Klasse für ihr eigenes Produkt gilt. Das ist für eine derart uneinheitliche Produktkategorie aufwendig genug, dass 2025 ein eigener technischer Bericht veröffentlicht wurde, CEN/TR 12401:2025 ("Dentistry – Guidance on the classification of dental devices and accessories"), der Herstellern gezielt helfen soll, die allgemeinen MDR-Regeln einheitlich auf zahnmedizinische Produkte und Zubehörteile anzuwenden.
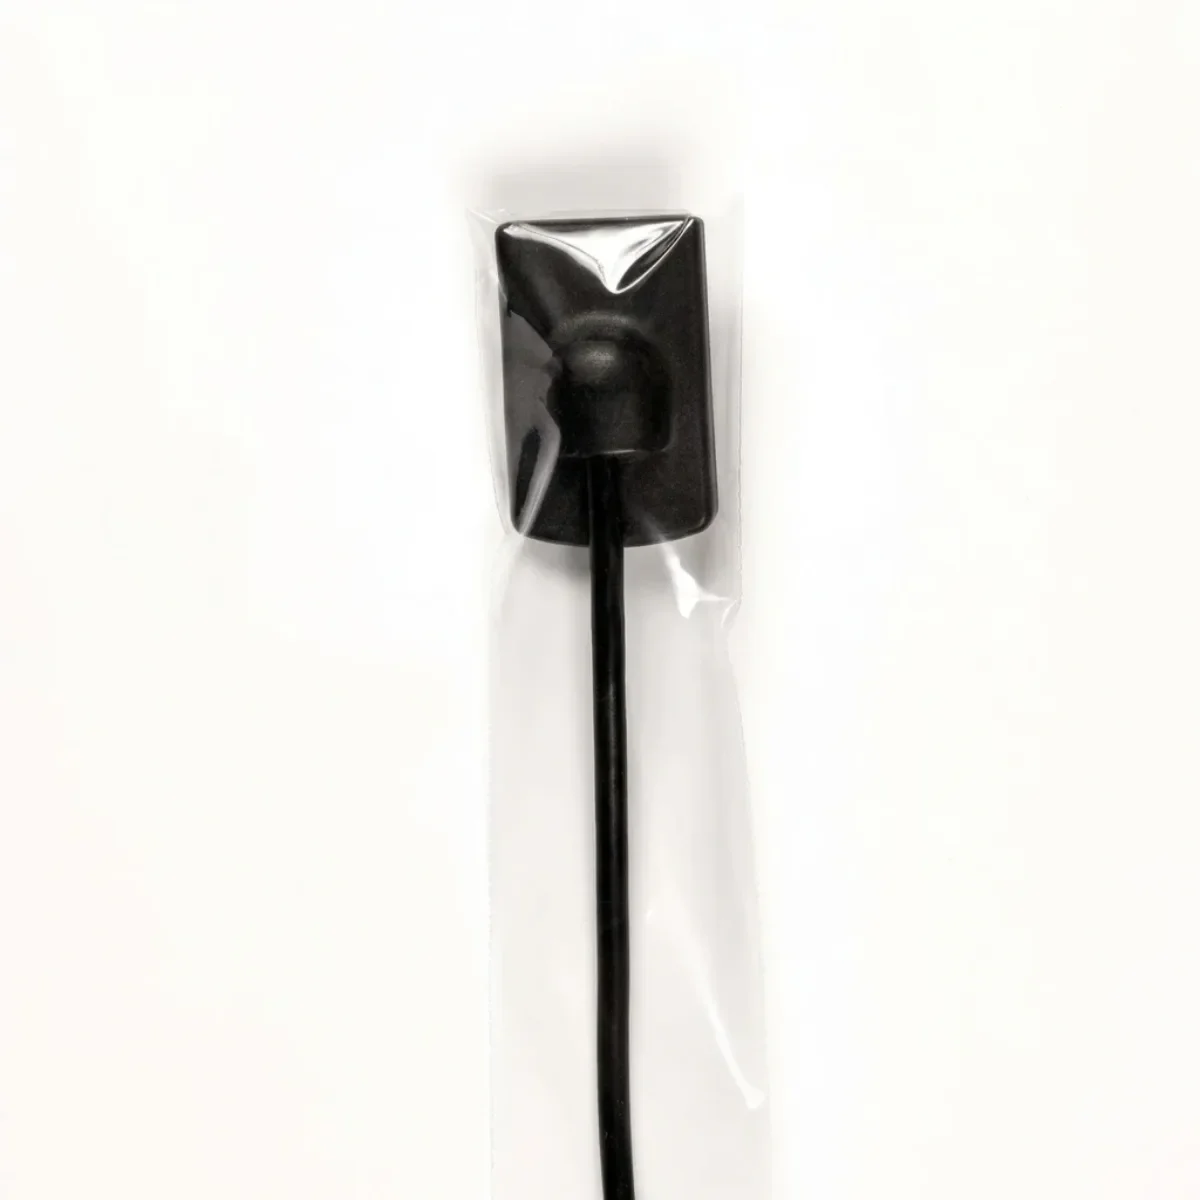
In der Praxis landen Einweg-Barrieresleeves, die nicht invasiv sind, dadurch meist in Klasse I, selbst erklärt durch den Hersteller, statt von einer Behörde zugelassen wie bei einem US-510(k)-Verfahren. Das zeigt sich auch bei ganz gewöhnlichen Produktangaben: Ein digitaler Röntgensensor-Sleeve, der auf dem EU-Markt verkauft wird, wird auf seiner Verpackung und in seiner Produktbeschreibung typischerweise als "CE-gekennzeichnet, Medizinprodukt der Klasse I" beschrieben – eine Selbsterklärung, die durch eine Konformitätserklärung gestützt wird, nicht durch ein behördliches Zulassungsschreiben.
Was das für den Montagmorgen bedeutet
Nichts davon ändert, wie ein Sleeve am Stuhl benutzt wird. Es ändert, was sich vor einer Bestellung zu prüfen lohnt.
- "Nur für einen einzigen Patienten" auf einer Barriereverpackung ist keine Stilfrage – in den von uns geprüften US-Zulassungen ist das genau der Kennzeichnungswortlaut, gegen den die Zulassung erteilt wurde. Einen Sleeve wiederzuverwenden oder die Anweisung als Empfehlung zu behandeln, stellt das Produkt außerhalb dessen, was tatsächlich geprüft und zugelassen wurde.
- "Nicht steril" auf derselben Verpackung ist keine Qualitätslücke. Es ist die Kategorie, unter der das Produkt eingereicht wurde. Ein Barrieresleeve und ein steriles OP-Abdecktuch werden nach unterschiedlichen Maßstäben geprüft und gekennzeichnet, auch wenn beide unter derselben Regelungsnummer stehen.
- In der EU bedeutet "CE-gekennzeichnet, Klasse I" auf einem Sleeve, dass der Hersteller diese Einstufung selbst erklärt hat und eine Konformitätserklärung dafür besitzt – nicht, dass eine benannte Stelle das konkrete Produkt geprüft und zugelassen hat, wie es die FDA bei einem 510(k) tut. Vor einer größeren Nachbestellung beim Lieferanten nach diesem Dokument zu fragen, statt die CE-Kennzeichnung einfach hinzunehmen, ist eine vernünftige Vorsichtsmaßnahme.
- Wer sowohl Barriereprodukte aus den USA als auch aus der EU bezieht, sollte nicht annehmen, dass sich die Klassifizierungssprache entspricht. Ein US-"Klasse-II"-Sleeve und ein EU-"Klasse-I"-Sleeve können vergleichbare Produkte unter wirklich unterschiedlichen Regulierungssystemen beschreiben.
Die Unterlagen hinter einem Barrieresleeve sind kein Marketing. Sie sind ein Nachweis dafür, was das Produkt tatsächlich geprüft, gekennzeichnet und zugelassen wurde zu leisten – und es lohnt sich, vor der nächsten Großbestellung einen Blick darauf zu werfen, nicht erst, wenn etwas schiefgeht.
Häufige Fragen
Bedeutet eine FDA-Klasse-II-Einstufung, dass ein Barrieresleeve steril ist?
Nein. Jede von uns geprüfte PEM-Zulassung, einschließlich K250606 und K250735, kennzeichnet das Produkt als "nicht steril" und "nur für die Verwendung bei einem einzigen Patienten bestimmt". Klasse II beschreibt die Stufe der regulatorischen Kontrolle, nicht die Sterilität.
Warum werden dentale Barrieresleeves unter einer Regelung für OP-Abdecktücher eingestuft?
Weil die FDA neue Einreichungen einer bestehenden Regelungsnummer zuordnet, sobald sie einer schon vorhandenen Kategorie ähnlich genug erscheinen. Dentale Barrieren landeten unter 21 CFR 878.4370, derselben Nummer, die für OP-Abdecktücher und deren Zubehör gilt, statt eine eigene zahnmedizinische Regel zu erhalten.
Gibt es ein EU-Äquivalent zum PEM-Produktcode der FDA?
Nicht in dieser Form. Nach der EU-MDR wird jedes Zubehörteil einzeln nach Anhang VIII klassifiziert, und Hersteller erklären solche Abdeckungen meist selbst als Klasse I. 2025 wurde eigens ein technischer Bericht des CEN veröffentlicht, CEN/TR 12401, um diese Klassifizierung einheitlich auf zahnmedizinische Produkte und Zubehörteile anzuwenden.
Hat eine Sensorhülle dieselbe Einstufung wie ein allgemeiner Barrieresleeve?
In der US-Gerätedatenbank nicht unbedingt. Die von uns geprüften Dexis Platinum Sensor Sheaths sind unter dem GUDID-Code MMP ('Cover, barrier, protective') geführt, einem anderen Code als der PEM-Einstufung, die für die von uns geprüften Barrieresleeve-Zulassungen gilt – obwohl beides Einweg-Abdeckungen sind.
Was sollte eine Praxis vor einer Nachbestellung von Barrieresleeves wirklich prüfen?
Die Konformitätserklärung (EU) oder das 510(k)-Zulassungsschreiben (USA) beim Lieferanten anfragen, statt die Angabe 'Medizinprodukt' auf der Verpackung einfach hinzunehmen. Diese Unterlagen nennen die genaue Kennzeichnung – steril oder nicht, für einen Patienten oder nicht –, gegen die das Produkt zugelassen wurde.
Quellen
- Dental Barrier and Sleeves — 510(k) K250606 Summary (Yueying Medical Instruments) — U.S. FDA 510(k) Premarket Notification Database, 2026-10-08
- Dental Barrier and Sleeves — 510(k) K250735 Summary (Fomed Industries) — U.S. FDA 510(k) Premarket Notification Database, 2026-10-08
- DEVICE: Dexis Platinum Sensor Sheaths — U.S. National Library of Medicine — GUDID, 2026-10-08
- Dentistry — Guidance on the classification of dental devices and accessories (CEN/TR 12401:2025) — BSI Knowledge, 2026-10-08